
Global FDA Regulatory Consulting
Global FDA Regulatory Consulting helps manufacturers supplying products to the United States understand FDA requirements and maintain regulatory compliance. Our consultants provide practical guidance to strengthen quality systems, interpret regulatory expectations, and support organizations preparing for FDA inspections.
Pharmaceutical CGMP
Medical Device & IVD
Global GxP Compliance
About Us
Convergence Inspection Readiness Group (CIRG) is a premier regulatory firm led by former FDA investigators and Compliance Officers specializing in Global FDA Regulatory Consulting. We bridge the gap between complex health authority expectations and commercial execution. While others interpret the law, we apply decades of fieldwork to protect your pipeline. Our mission is to move life-saving innovations from the bench to the patient with minimal regulatory friction.
Practical Regulatory Expertise from Former FDA Investigators
We focus on high-stakes GxP compliance and regulatory strategy for pharmaceutical, medical device, and IVD manufacturers operating in global markets. Our team supports organizations with practical regulatory insight, FDA inspection readiness guidance, and compliance solutions based on real inspection and enforcement experience.
CIRG operates as a highly agile consulting group capable of supporting both small and large projects cost-effectively. Without the bureaucracy commonly associated with large consulting firms, decisions are faster, communication is direct, and engagements remain focused on practical outcomes rather than administrative overhead.
To further reduce costs for clients, particularly startups and smaller manufacturers, we coordinate regional engagements when possible. By aligning travel schedules, airfare, and related expenses across multiple clients in the same region, organizations can share costs while still gaining access to experienced regulatory and quality expertise that might otherwise be difficult to obtain.
Services
Inspection Readiness & Mock Audits: We conduct authentic stress tests in accordance with 2026 CP 7382.850 and 7356.002. We identify risks and remediate them before the FDA ever knocks. Crisis Intervention: We provide elite-level support for FDA Form 483 and Warning Letter responses, delivering technically unassailable remediation plans that restore agency trust.
FDA Consulting for Medical Device and Pharmaceutical
Navigate the complexities of the FDA with certainty. Our former investigators provide elite-level Global FDA Regulatory Consulting across all GxP environments, transforming regulatory hurdles into strategic advantages. Whether transitioning to the QMSR, remediating a Form 483, or preparing for a high-stakes inspection, we deliver the insider intelligence required to protect your valuation.
Mock FDA Inspection and Inspection Readiness
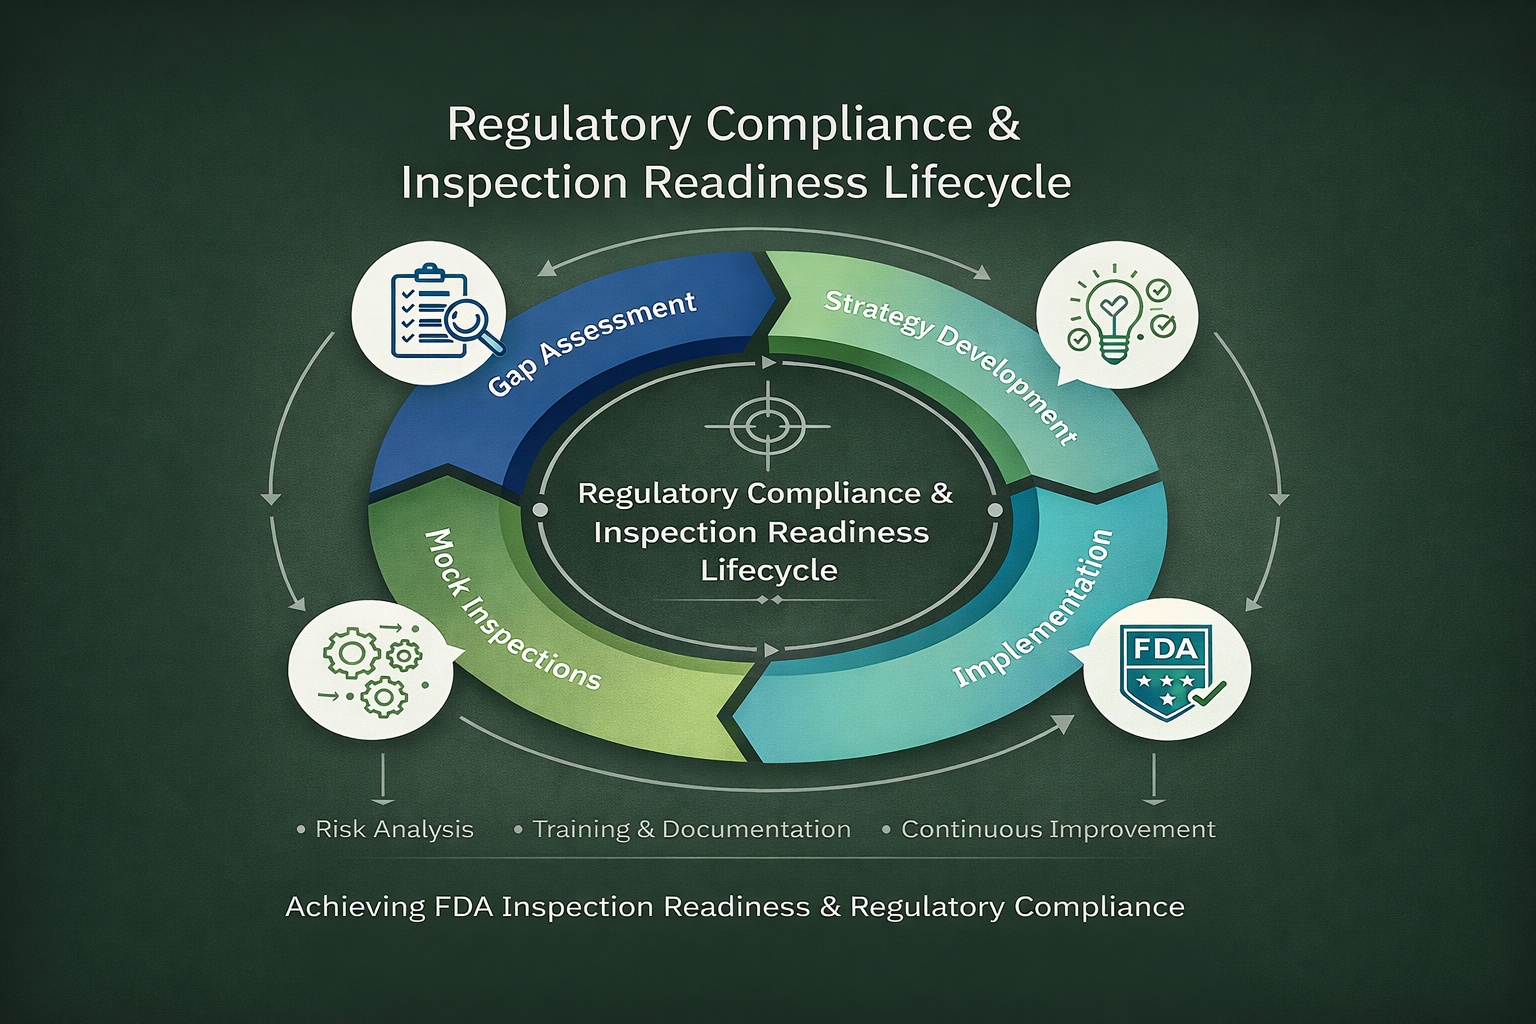
An FDA inspection shouldn’t be a crisis; it should be a validation. We provide ex-FDA-led mock inspections that pressure-test your quality system against the CP 7382.850 and CP 7356.002 models. Our team identifies systemic risks, refines your audit trail, and trains your SMEs in “front-room” defense. We ensure your culture, documentation, and personnel are synchronized and unassailable before the Agency ever knocks.
FDA Form 483 Response and Warning Letter Response
ISO 13485 Quality Management System
Sterilization Validation ISO 11135 and 11137
Process Validation and Manufacturing Controls
Drug GMP Compliance and Aseptic Processing
Media Fill Validation for Sterile Drug Manufacturing
MDSAP (Medical Device Single Audit Program) Audit
Cleanroom Qualification and Environmental Monitoring
Design a contamination control barrier that is technically unassailable. We provide strategic oversight for Cleanroom Qualification (ISO 14644) and the architectural development of Environmental Monitoring (EM) programs that align with current expectations. Our approach moves beyond static sampling; we implement risk-based trending and “state of control” analytics that identify microbial shifts before they impact product sterility. By pressure-testing your airflow visualization (smoke studies) and gowning qualification protocols, we ensure your controlled environments satisfy the most rigorous drug and device manufacturing scrutiny globally.
Water for Injection (WFI) and Pharmaceutical CGMP
Water for Injection (WFI) and pharmaceutical utility systems are critical to maintaining CGMP compliance under 21 CFR Parts 210 and 211. CIRG evaluates system design, installation qualification, operational and performance qualification, routine monitoring, microbial and endotoxin control, sanitization procedures, maintenance, and data integrity practices. We assess how WFI, purified water, clean steam, and related utility systems support manufacturing operations and product quality. The review also examines sampling programs, alert and action limits, deviation investigations, and CAPA effectiveness to ensure systems remain in a validated state.
Good Laboratory Practice (GLP) Compliance
Good Laboratory Practice (GLP) compliance ensures the integrity, reliability, and traceability of nonclinical laboratory studies supporting regulatory submissions. We evaluate compliance with 21 CFR Part 58, including study protocols, handling of test and control articles, data recording, laboratory controls, equipment calibration, and quality assurance oversight. We assess documentation practices, raw data management, archiving procedures, and investigator responsibilities to verify that studies are conducted and reported in accordance with GLP requirements. The review also examines deviation management, training records, and facility controls that support study integrity.
Bioresearch Monitoring (BIMO) Inspection Readiness
Bioresearch Monitoring (BIMO) inspection readiness focuses on ensuring clinical investigators, sponsors, contract research organizations, and institutional review boards comply with applicable FDA regulations governing clinical research. Our regulatory consulting evaluates compliance with 21 CFR Parts 50, 54, 56, and 312, including informed consent, financial disclosure, IRB oversight, protocol adherence, and investigational product accountability. We review clinical study documentation, source data practices, monitoring reports, adverse event reporting, and record retention to ensure regulatory requirements are consistently met. The assessment also examines training programs, data integrity controls, and internal oversight systems that support compliant clinical research operations.
Medical Device Regulation (MDR) Europe Compliance
Medical Device Regulation (EU) 2017/745 establishes comprehensive regulatory requirements for placing medical devices on the European market. Our Global FDA regulatory consulting supports manufacturers in achieving and maintaining MDR compliance through evaluation of technical documentation, clinical evaluation reports, risk management, post-market surveillance, and vigilance systems. We review quality management systems aligned with ISO 13485, device classification, conformity assessment pathways, and interactions with notified bodies. The assessment also examines labeling, unique device identification (UDI), economic operator responsibilities, and post-market clinical follow-up requirements. This structured review helps manufacturers identify compliance gaps, strengthen regulatory strategies, and maintain sustainable access to the European medical device market.
CAPA Systems and Quality System Improvement
Corrective and Preventive Action (CAPA) systems are a central element of quality management and regulatory compliance for medical device and pharmaceutical manufacturers. Our regulatory consulting evaluates CAPA procedures, root cause investigations, effectiveness checks, and management oversight to ensure issues are properly identified, investigated, and resolved. We assess how deviations, complaints, audit findings, nonconformances, and process failures are integrated into the CAPA system. The review also examines documentation practices, data trending, risk evaluation, and linkage to quality system improvements. A well-structured CAPA program strengthens operational control, prevents recurrence of systemic issues, and supports a culture of continuous quality improvement across regulated manufacturing environments.
CE Marking Strategy and Technical Documentation
CE marking requires manufacturers to demonstrate conformity with applicable European regulatory requirements before placing medical devices on the market. Our regulatory consulting supports development and review of technical documentation in accordance with EU Medical Device Regulation (EU) 2017/745. This includes device classification, general safety and performance requirements, risk management files, clinical evaluation reports, labeling, and post-market surveillance planning. We evaluate the completeness and structure of technical files and design dossiers to ensure they meet notified body expectations. The assessment also reviews regulatory strategy, conformity assessment pathways, and documentation controls. A structured approach to CE marking strengthens regulatory submissions and supports efficient interactions with notified bodies during conformity assessment.
Regulatory Affairs Strategy for Global Market Access
Regulatory affairs strategy is essential for manufacturers seeking efficient entry into multiple international markets. Our Global FDA regulatory consulting supports the development of structured global submission strategies aligned with regional regulatory frameworks, including FDA requirements, European Union regulations, and other international authorities. We evaluate regulatory pathways, product classification, submission planning, technical documentation requirements, and lifecycle management considerations. The review also addresses regulatory intelligence, change management, and post-market obligations that may impact ongoing compliance. A well-defined regulatory strategy helps organizations coordinate submissions, reduce regulatory risk, and streamline product approvals across global markets while maintaining consistent compliance with evolving regulatory expectations.
Quality System Remediation and Compliance Recovery
Quality system remediation and compliance recovery focus on restoring regulatory compliance after significant deficiencies, warning letters, consent decrees, or internal audit findings. Our regulatory consulting evaluates weaknesses in quality management systems that affect compliance with applicable regulations, such as 21 CFR Part 820, 21 CFR Parts 210 and 211, and relevant international standards. The assessment reviews governance structures, documentation controls, CAPA effectiveness, validation programs, training systems, and management oversight. We also examine root cause analysis, remediation plans, and implementation timelines to ensure corrective actions are sustainable. A structured remediation approach helps organizations stabilize operations, rebuild regulatory confidence, and restore compliance with regulatory authorities and global market expectations.